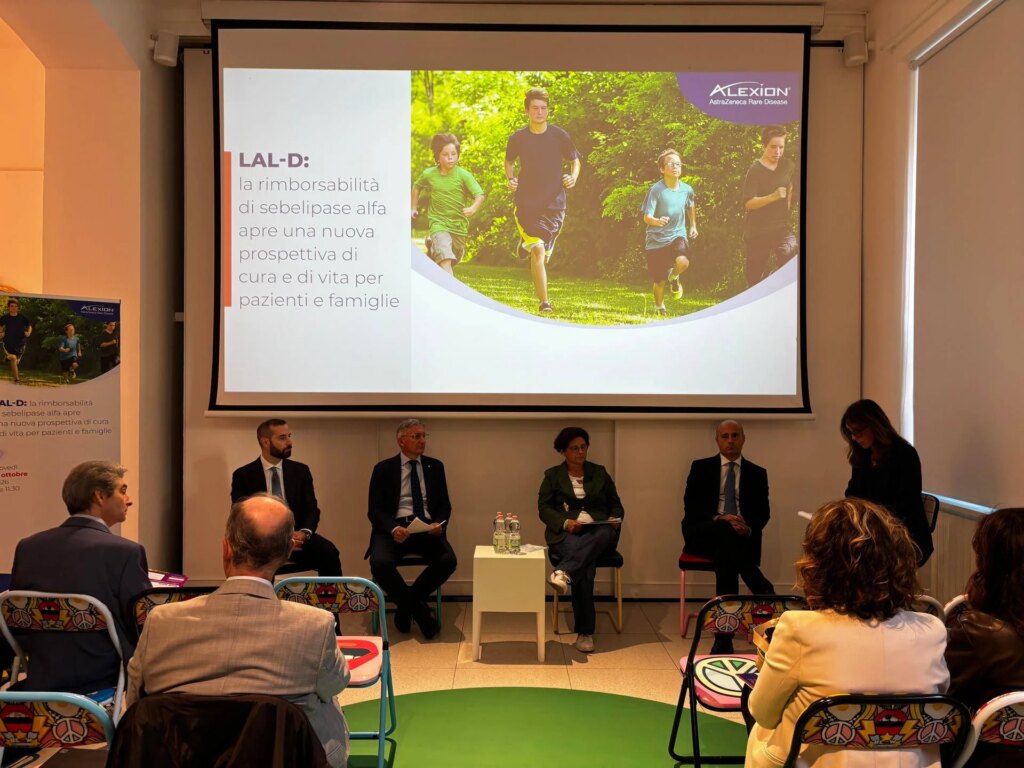
L’Agence italienne des médicaments (Aifa) a approuvé le remboursement de la sébélipase alfa, un traitement enzymatique substitutif à long terme indiqué pour le traitement des patients de tous âges atteints d’un déficit en lipase acide lysosomale (Lal-D). La sébélipase alfa – informe Alexion, AstraZeneca Rare Disease dans une note – est le premier traitement approuvé et disponible en Italie pour les patients souffrant de Lal-D, une maladie métabolique génétique ultra-rare et progressive qui évolue progressivement et peut provoquer des lésions multi-organiques, pouvant conduire à une mort prématurée.
« Lal-D est une maladie métabolique génétique rare causée par un défaut de l’enzyme qui permet le métabolisme du cholestérol et des triglycérides. Cet échec conduit à l’accumulation de lipides dans le foie et d’autres organes », explique Umberto Vespasiani Gentilucci, professeur titulaire de médecine interne à l’Université Campus Bio-Medico de Rome et chef de l’unité des maladies auto-immunes et métaboliques du foie de la Fondation de l’hôpital universitaire Campus Bio-Medico. « C’est une pathologie avec un tableau clinique très hétérogène – poursuit-il – avec une variabilité qui la rend difficile à reconnaître et qui est en fait souvent confondue avec des affections beaucoup plus courantes, comme l’hypercholestérolémie familiale ou d’autres maladies du foie. Le principal défi est donc lié au diagnostic différentiel. Chez les enfants comme chez les adultes, il est essentiel de sensibiliser les cliniciens à reconnaître les éléments caractérisants et les signes d’alarme qui doivent faire suspecter la présence de cette affection, contribuant ainsi à réduire un retard diagnostique qui peut encore dépasser 10 ans ».
« Pour les enfants atteints de Lal-D, le temps représente un facteur déterminant – ajoute Lorenzo D’Antiga, professeur et directeur du Département de Maternelle, Infantile et Pédiatrie de l’Asst Papa Giovanni XXIII Bergame – Dans la forme néonatale à progression rapide, également appelée syndrome de Wolman, en l’absence de traitement, environ 89 % des patients ne survivent pas à la première année de vie. Il existe également un deuxième phénotype moins grave qui se manifeste dans l’enfance avec une évolution plus lente et très variable. Dans ce cas, il se présente avec des signes d’atteinte hépatique, comme une hypertrophie du foie et de la rate, des altérations des enzymes hépatiques et des taux de cholestérol élevés, qui ne sont cependant pas toujours immédiatement attribués à cette pathologie rare. Aujourd’hui, le diagnostic de Lal-D – précise le spécialiste – peut être confirmé par le test sur une goutte de sang (Dried Blood Spot), similaire à ceux utilisés dans les programmes de dépistage, mais le véritable problème reste la suspicion clinique. des signes apparemment courants parviennent au diagnostic des années plus tard, alors qu’une partie des lésions hépatiques peut déjà être irréversible.
« La disponibilité de la sébélipase alfa peut changer radicalement la perspective des personnes vivant avec Lal-D en Italie – souligne Albina Tummolo, experte en maladies métaboliques héréditaires à l’hôpital Giovanni XXIII de Bari – Pour la première fois, nous disposons d’une thérapie qui agit directement sur la cause de la maladie, nous permettant de réduire l’accumulation pathologique de lipides et d’intervenir avant que les dommages aux organes ne deviennent irréversibles. effets sur les marqueurs de lésions hépatiques et d’altérations lipidiques. Un diagnostic précoce et un traitement rapide peuvent désormais se traduire par un pronostic nettement meilleur et une qualité de vie presque normale pour de nombreux patients et leurs familles.
« Pour la communauté des personnes vivant avec Lal-D et pour leurs familles, le remboursement de cette nouvelle option thérapeutique représente un objectif d’une importance extraordinaire », commente Manuela Vaccarotto, vice-présidente de l’Aismme, Association italienne de soutien aux maladies métaboliques héréditaires APS. « Pendant des années, la rareté de la maladie et les difficultés de diagnostic ont rendu le parcours des patients complexe et souvent marqué par de longs délais. Aujourd’hui – souligne-t-il – nous pouvons regarder l’avenir avec plus de confiance, conscients qu’un diagnostic opportun et l’accès à une thérapie spécifique peuvent changer concrètement l’histoire de la maladie et la qualité de vie des personnes touchées. En tant qu’Aismme, nous continuerons à travailler pour promouvoir l’information, la sensibilisation et le diagnostic précoce ».
« L’approbation du remboursement de la sebelipase alfa représente une étape fondamentale pour la communauté Lal-D en Italie et confirme la valeur de l’innovation dans les maladies rares – déclare Luca Bardoscia, directeur médical d’Alexion, AstraZeneca Rare Disease – Nous sommes fiers de pouvoir mettre à la disposition des patients une thérapie qui agit sur la cause de la maladie et qui a démontré la capacité de changer de manière significative le scénario thérapeutique de Lal-D. À Alexion, nous continuons à travailler aux côtés des cliniciens, des patients, des soignants, des associations de patients et des institutions. dans le but de souligner l’importance d’un diagnostic de plus en plus précoce et d’offrir aux personnes atteintes de maladies rares de nouvelles options de traitement avec des bénéfices cliniques significatifs ».
La sébélipase alfa, approuvée dans l’Union européenne en 2015 – rappelle la note – est une thérapie enzymatique substitutive innovante conçue pour agir sur la cause sous-jacente du Lal-D, en remplaçant efficacement l’activité de l’enzyme déficiente. L’approbation européenne était basée sur les données de deux études cliniques et d’une étude d’extension ouverte impliquant des enfants, des enfants et des patients adultes atteints de Lal-D. Les résultats ont montré un bénéfice significatif en termes de survie (67 %, soit 6 sur 9) chez les patients atteints de Lal-D infantile au-delà de 12 mois, contre 0 patient sur 21 dans une cohorte historique non traitée. Chez les patients pédiatriques atteints de forme infantile traités par sébélipase alfa, des améliorations des paramètres hépatiques, notamment de l’enzyme Alt, ainsi qu’une augmentation du poids corporel ont également été observées au cours des premières semaines de traitement.
Chez les patients pédiatriques et adultes atteints de LAL-D, le traitement a entraîné une normalisation des taux d’Alt, une réduction de la teneur en graisse hépatique et d’autres indicateurs de lésions hépatiques par rapport au placebo, ainsi qu’une amélioration significative de l’accumulation de lipides mesurée par les taux de cholestérol LDL et HDL. Chez les patients ayant reçu de la sébélipase alfa pendant la période en double aveugle et ayant ensuite poursuivi l’étude d’extension en ouvert, les réductions des taux d’Alt ont été maintenues et d’autres améliorations ont été observées dans d’autres paramètres de la maladie, tels que le cholestérol LDL et les taux élevés de cholestérol HDL.
Les événements indésirables les plus courants survenus pendant le traitement étaient l’hypersensibilité, l’œdème des paupières, la tachycardie, la détresse respiratoire, les vomissements, les douleurs abdominales, la diarrhée, la fièvre, la fatigue, les étourdissements et les éruptions cutanées. Les demandes de remboursement sont actuellement en cours d’évaluation par d’autres pays de l’UE.


